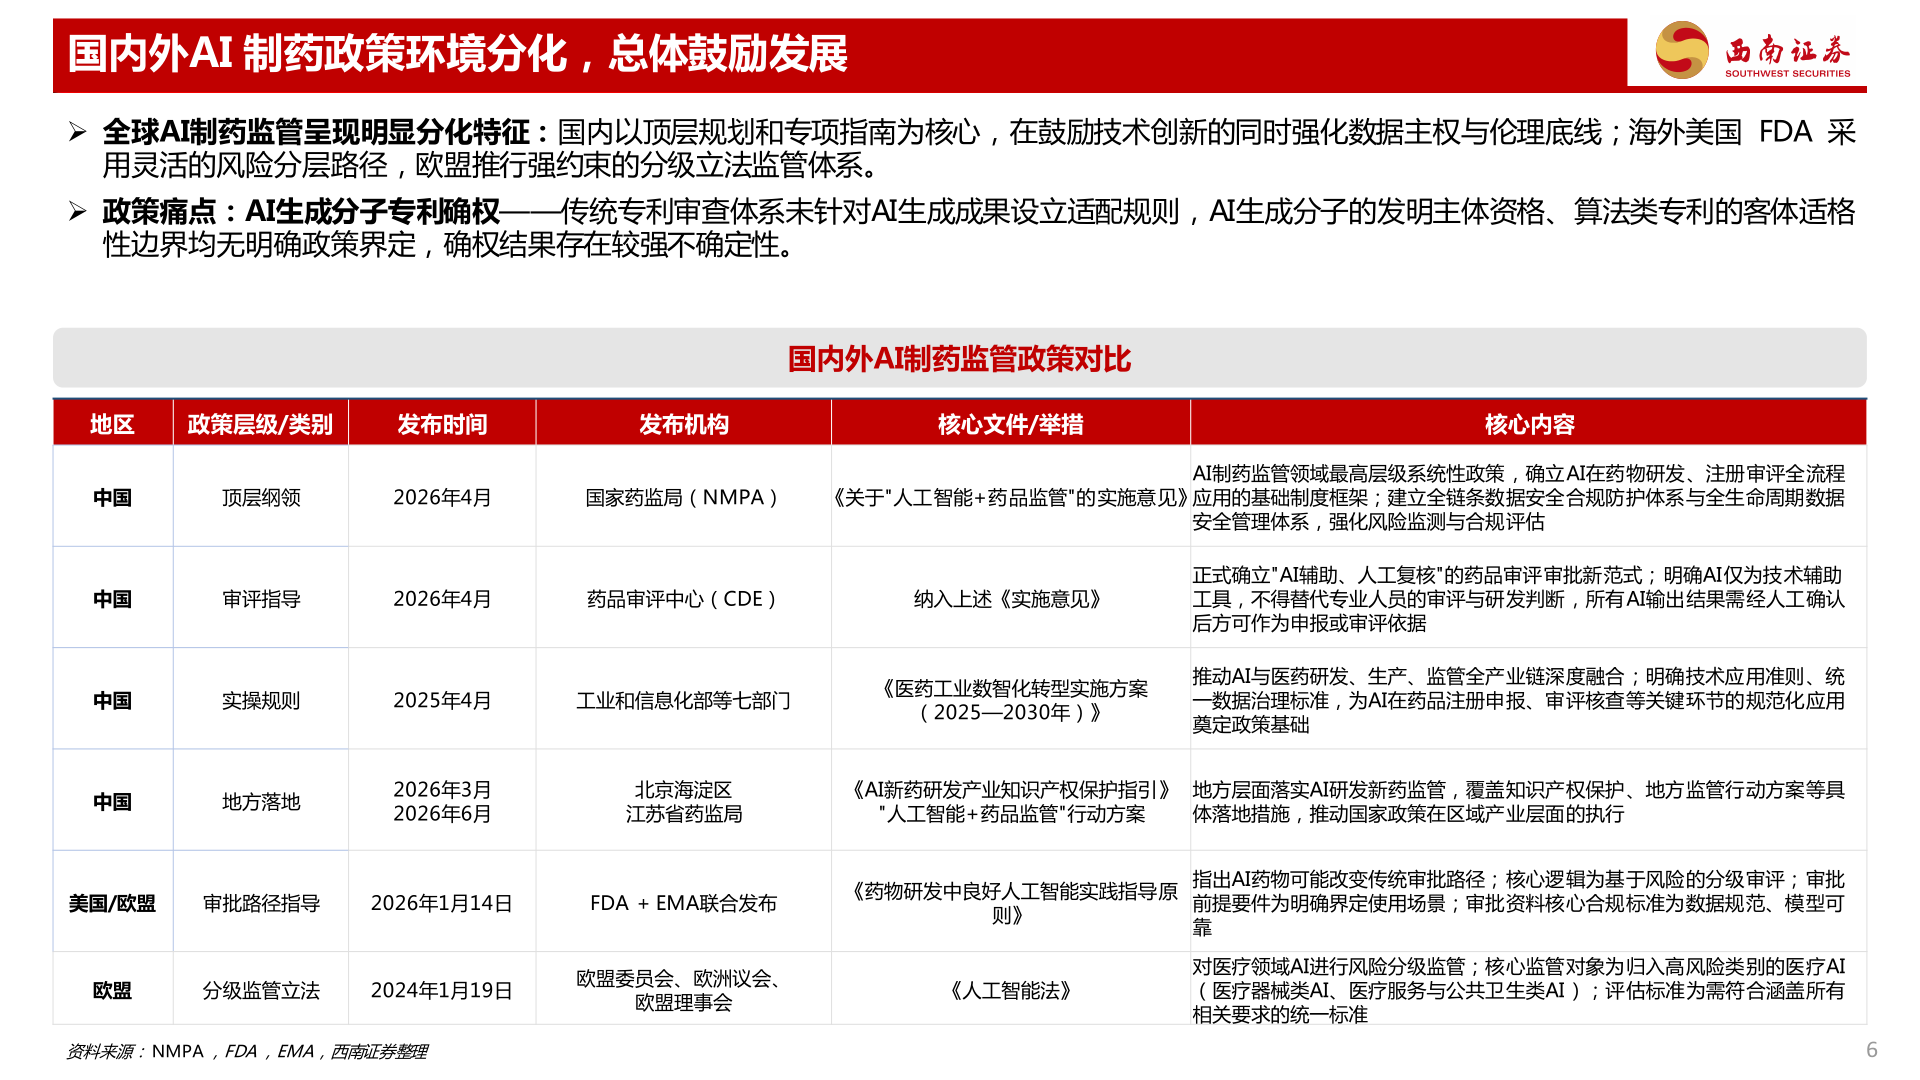
> 数据图表咨询下各位国内外AI 制药政策环境分化,总体鼓励发展2026-9-2国内外AI 制药政策环境分化,总体鼓励发展 全球AI制药监管呈现明显分化特征:国内以顶层规划和专项指南为核心,在鼓励技术创新的同时强化数据主权与伦理底线;海外美国 FDA 采用灵活的风险分层路径,欧盟推行强约束的分级立法监管体系。 政策痛点:AI生成分子专利确权——传统专利审查体系未针对AI生成成果设立适配规则,AI生成分子的发明主体资格、算法类专利的客体适格性边界均无明确政策界定,确权结果存在较强不确定性。国内外AI制药监管政策对比地区政策层级/类别发布时间发布机构核心文件/举措核心内容中国顶层纲领2026年4月国家药监局(NMPA) 《关于"人工智能+药品监管"的实施意见》AI制药监管领域最高层级系统性政策,确立AI在药物研发、注册审评全流程应用的基础制度框架;建立全链条数据安全合规防护体系与全生命周期数据安全管理体系,强化风险监测与合规评估中国审评指导2026年4月药品审评中心(CDE)纳入上述《实施意见》正式确立"AI辅助、人工复核"的药品审评审批新范式;明确AI仅为技术辅助工具,不得替代专业人员的审评与研发判断,所有AI输出结果需经人工确认后方可作为申报或审评依据中国实操规则2025年4月工业和信息化部等七部门《医药工业数智化转型实施方案(2025—2030年)》推动AI与医药研发、生产、监管全产业链深度融合;明确技术应用准则、统一数据治理标准,为AI在药品注册申报、审评核查等关键环节的规范化应用奠定政策基础中国地方落地2026年3月 2026年6月北京海淀区 江苏省药监局《AI新药研发产业知识产权保护指引》"人工智能+药品监管"行动方案地方层面落实AI研发新药监管,覆盖知识产权保护、地方监管行动方案等具体落地措施,推动国家政策在区域产业层面的执行美国/欧盟审批路径指导2026年1月14日FDA + EMA联合发布《药物研发中良好人工智能实践指导原则》指出AI药物可能改变传统审批路径;核心逻辑为基于风险的分级审评;审批前提要件为明确界定使用场景;审批资料核心合规标准为数据规范、模型可靠欧盟分级监管立法2024年1月19日欧盟委员会、欧洲议会、欧盟理事会《人工智能法》资料来源: NMPA ,FDA ,EMA,西南证券整理对医疗领域AI进行风险分级监管;核心监管对象为归入高风险类别的医疗AI(医疗器械类AI、医疗服务与公共卫生类AI);评估标准为需符合涵盖所有相关要求的统一标准6西南证券综合其他